À quoi sert ce calculateur ?
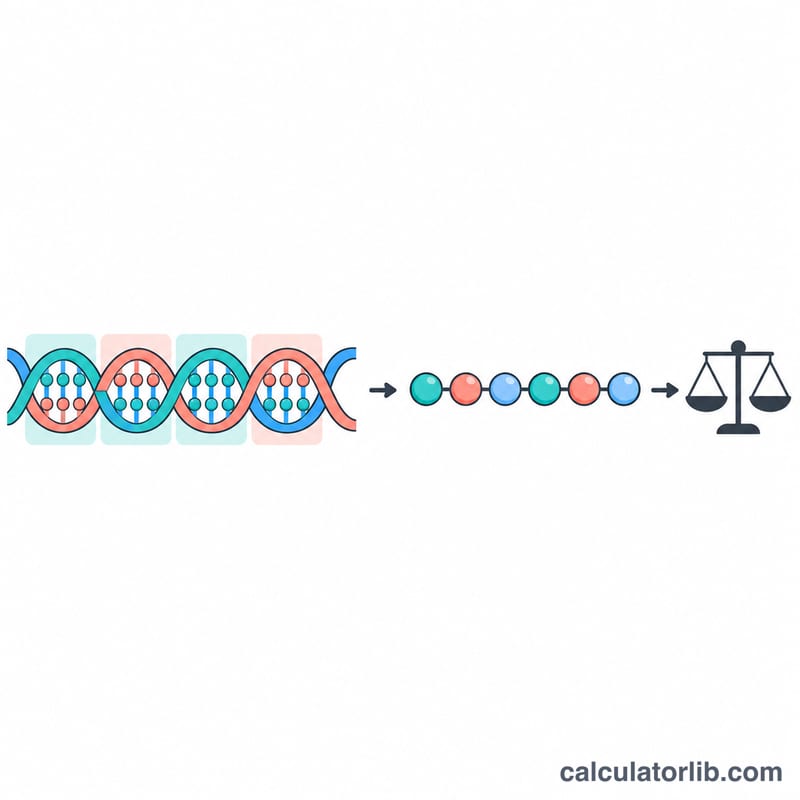
Cet outil lit une séquence codante d'ADN (5′→3′), la traduit avec le code génétique standard dans le cadre de lecture que vous choisissez, puis calcule la masse moléculaire moyenne de la protéine obtenue. Il accepte les séquences brutes ou au format FASTA, considère U comme T et ignore les espaces et les chiffres. Connaître la masse en kDa permet de préparer vos gels SDS-PAGE, de choisir vos colonnes de purification, d'estimer le coefficient d'extinction et le rendement, et de vérifier que la construction exprimée correspond bien à la taille de bande attendue.
Mode d'emploi
Collez votre séquence codante, sélectionnez le cadre 1, 2 ou 3, puis indiquez si la traduction doit s'arrêter au premier codon stop (cas habituel pour un gène unique) ou ignorer les codons stop et continuer. Le résultat affiche la masse en kDa et en Da, le nombre d'acides aminés, le taux de GC et la séquence protéique traduite.
La formule expliquée
Chaque acide aminé apporte sa masse de résidu, c'est-à-dire la masse de l'acide aminé libre moins une molécule d'eau perdue lors de la liaison peptidique. Une molécule d'eau est ensuite rajoutée pour le H de l'extrémité N-terminale et le OH de l'extrémité C-terminale.
$$\text{MW} = \sum_i n_i \, m_i + 18.01524$$Ici, \(n_i\) est le nombre d'acides aminés de type \(i\) et \(m_i\) sa masse de résidu moyenne en Da. On a ensuite \(\text{kDa} = \text{Da}/1000\).
Exemple détaillé
Prenons ATGGGCTAA dans le cadre 1. La lecture donne ATG (Met), GGC (Gly), TAA (stop) : la protéine est donc Met-Gly.
$$\text{MW} = 131.1926 + 57.0519 + 18.0152 = 206.2597\,\text{Da} = 0.2063\,\text{kDa}$$Masses résiduelles moyennes des acides aminés
Le calculateur additionne la masse moyenne (pondérée par les isotopes) de chaque résidu d'acide aminé, c'est-à-dire l'acide aminé moins une molécule d'eau perdue lors de la formation de la liaison peptidique, puis ajoute une molécule d'eau (18,01524 Da) pour l'extrémité N-terminale libre (H) et l'extrémité C-terminale (OH) de la chaîne entière. Les valeurs sont exprimées en daltons (Da).
| Acide aminé | 3 lettres | 1 lettre | Masse résiduelle moyenne (Da) |
|---|---|---|---|
| Glycine | Gly | G | 57.0519 |
| Alanine | Ala | A | 71.0788 |
| Sérine | Ser | S | 87.0782 |
| Proline | Pro | P | 97.1167 |
| Valine | Val | V | 99.1326 |
| Thréonine | Thr | T | 101.1051 |
| Cystéine | Cys | C | 103.1388 |
| Leucine | Leu | L | 113.1594 |
| Isoleucine | Ile | I | 113.1594 |
| Asparagine | Asn | N | 114.1038 |
| Acide aspartique | Asp | D | 115.0886 |
| Glutamine | Gln | Q | 128.1307 |
| Lysine | Lys | K | 128.1741 |
| Acide glutamique | Glu | E | 129.1155 |
| Méthionine | Met | M | 131.1926 |
| Histidine | His | H | 137.1411 |
| Phénylalanine | Phe | F | 147.1766 |
| Arginine | Arg | R | 156.1875 |
| Tyrosine | Tyr | Y | 163.1760 |
| Tryptophane | Trp | W | 186.2132 |
Eau ajoutée une fois par chaîne : 18,01524 Da.
Exemple manuel : le dipeptide Met-Gly a une masse de \(131.1926 + 57.0519 + 18.01524 = 206.25974\) Da.
Table des codons du code génétique standard
Il s'agit du code génétique standard (universel) nucléaire, regroupé par acide aminé. Les codons sont écrits en ADN (A, C, G, T) ; si votre séquence est en ARN, U se lit comme T. ATG (Met) est le codon d'initiation habituel, et TAA, TAG et TGA sont les codons stop. Certains organites (par ex. les mitochondries) et quelques organismes utilisent des codes variants, que cette table standard ne couvre pas.
| Acide aminé | Codons | Nombre |
|---|---|---|
| Phe (F) | TTT, TTC | 2 |
| Leu (L) | TTA, TTG, CTT, CTC, CTA, CTG | 6 |
| Ile (I) | ATT, ATC, ATA | 3 |
| Met (M) | ATG (codon d'initiation) | 1 |
| Val (V) | GTT, GTC, GTA, GTG | 4 |
| Ser (S) | TCT, TCC, TCA, TCG, AGT, AGC | 6 |
| Pro (P) | CCT, CCC, CCA, CCG | 4 |
| Thr (T) | ACT, ACC, ACA, ACG | 4 |
| Ala (A) | GCT, GCC, GCA, GCG | 4 |
| Tyr (Y) | TAT, TAC | 2 |
| His (H) | CAT, CAC | 2 |
| Gln (Q) | CAA, CAG | 2 |
| Asn (N) | AAT, AAC | 2 |
| Lys (K) | AAA, AAG | 2 |
| Asp (D) | GAT, GAC | 2 |
| Glu (E) | GAA, GAG | 2 |
| Cys (C) | TGT, TGC | 2 |
| Trp (W) | TGG | 1 |
| Arg (R) | CGT, CGC, CGA, CGG, AGA, AGG | 6 |
| Gly (G) | GGT, GGC, GGA, GGG | 4 |
| Stop | TAA, TAG, TGA | 3 |
Total : 61 codons sens + 3 codons stop = 64.
Interpréter la masse de votre protéine
Le résultat est la masse moyenne théorique du polypeptide non modifié codé par votre séquence. 1 kDa = 1000 Da, donc un résultat de 33 000 Da correspond à 33 kDa. Comme vérification approximative, l'acide aminé moyen contribue environ 110 Da, donc \(\text{MW (Da)} \approx N_{\text{aa}} \times 110\) : une protéine de 100 résidus fait environ 11 kDa et une protéine de 300 résidus environ 33 kDa. Les protéines réelles s'écartent de cette estimation selon leur composition.
Pourquoi la bande SDS-PAGE peut différer de la masse calculée
- Étiquettes et fusions : une étiquette His6 ajoute environ 0,8 kDa de résidus, plus tout lieur ; les partenaires de fusion plus grands ajoutent beaucoup plus. Vérifiez si votre séquence inclut l'étiquette et si vous l'avez traduite.
- Clivage du peptide signal : les protéines sécrétées ou membranaires perdent souvent une séquence signal N-terminale (généralement d'environ 15 à 30 résidus), de sorte que la protéine mature est plus légère que la traduction complète.
- Modifications post-traductionnelles : glycosylation, phosphorylation, lipidation, maturation protéolytique, retrait de la Met initiatrice et ponts disulfure (environ −2,016 Da chacun) modifient la masse réelle. La glycosylation peut ajouter plusieurs kDa et étaler une bande.
- Mauvais cadre ou mauvais brin : un autre cadre de lecture donne une protéine totalement différente, souvent interrompue tôt par un codon stop. Si le résultat est bien trop petit, essayez les cadres 1 à 3 et envisagez le complément inverse de votre séquence.
- Comportement sur gel : la SDS-PAGE n'est qu'approximative (souvent à environ 10 % près) ; les protéines fortement acides, basiques ou hydrophobes peuvent migrer de façon anormale.
- Codons stop : la façon dont un stop interne ou terminal est traité (selon l'option de codon stop) modifie le nombre de résidus comptés.
Masse moyenne ou monoisotopique
Ce calculateur utilise des masses moyennes, qui pondèrent chaque élément par son abondance isotopique naturelle. Elles correspondent au centroïde de l'enveloppe isotopique et conviennent aux protéines plus grosses en spectrométrie de masse. La masse monoisotopique n'utilise que l'isotope le plus abondant de chaque élément (par ex. 12C) et est typiquement utilisée pour les peptides et les instruments à haute résolution ; elle est légèrement inférieure à la masse moyenne, et l'écart augmente avec la taille. Ne comparez pas directement les deux.
Cet outil est destiné à la recherche et à la planification d'expériences d'expression et de purification ; il ne fournit que des informations générales, et non des conseils médicaux ou diagnostiques.
FAQ
Les étiquettes (tags) ou les modifications sont-elles prises en compte ? Non. Seuls les acides aminés traduits sont comptés. Ajoutez donc la masse de tout tag absent de votre séquence, et gardez à l'esprit que la phosphorylation, la glycosylation ou le clivage d'un peptide signal modifient la taille observée.
Pourquoi ma masse semble-t-elle incorrecte ? Vérifiez le cadre de lecture et assurez-vous que votre séquence correspond bien au brin codant, et non au complémentaire inverse.
La masse est-elle monoisotopique ? Non, il s'agit de la masse moyenne, qui correspond mieux aux estimations obtenues sur gel et par chromatographie d'exclusion de taille (SEC) que les valeurs monoisotopiques.